English
 Italian
 Spanish
 Thai
 Japanese
 Portuguese
 Korean
 Russian
 French
 German
 Polish
 Arabic
 Indonesian

So bewerten Sie Produktqualität, analytische Daten und Chargenkonsistenz
Bei der Bewertung eines pharmazeutischen Zwischenlieferanten für 2-Brom-1-[4-(methylsulfonyl)phenyl]-1-ethanon aus China sollte die Produktqualität anhand mehrerer Reinheitsergebnisse beurteilt werden. Bei dieser Verbindung handelt es sich um ein organisches bromiertes aromatisches Keton mit einem Methylsulfonylsubstituenten. Ihre Eignung für die pharmazeutische Entwicklung oder die anschließende Herstellung hängt von ihrer Identität, ihrem Verunreinigungsprofil, ihrer analytischen Rückverfolgbarkeit und ihrer Konsistenz zwischen den Chargen ab. Ein Lieferant, der zuverlässige analytische Dokumentation und ein kontrolliertes Qualitätssystem bereitstellen kann, trägt dazu bei, das Risiko unerwarteter Ergebnisse bei der nachgelagerten Verarbeitung zu verringern.
Bei der Beschaffung pharmazeutischer Zwischenprodukte geht es nicht nur darum, ob ein Material einer festgelegten Spezifikation entspricht. Dabei geht es darum, ob der Lieferant nachweisen kann, dass die Spezifikation technisch angemessen ist, die Analysemethoden geeignet sind und jede freigegebene Charge auf die zugehörigen Qualitätsaufzeichnungen zurückgeführt werden kann. Diese Überlegungen werden besonders wichtig, wenn ein Material von der ersten Bewertung zur Prozessvalidierung, zur routinemäßigen Herstellung oder zur internationalen Lieferung übergeht.
Das Produkt und seine Qualitätsanforderungen verstehen
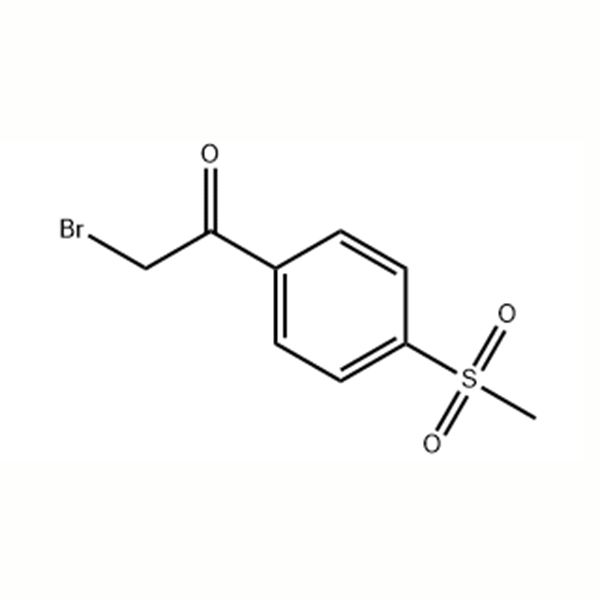
2-Brom-1-[4-(methylsulfonyl)phenyl]-1-ethanon wird üblicherweise auch unter der Strukturbezeichnung 2-Brom-1-[4-(methylsulfonyl)phenyl]ethan-1-on beschrieben. Seine Molekülstruktur umfasst einen aromatischen Ring, eine Methylsulfonylgruppe, eine Carbonylgruppe und einen bromierten Kohlenstoff neben der Carbonylfunktion. Diese Strukturmerkmale bestimmen die chemische Identität der Verbindung und beeinflussen die analytischen Fragen, die bei der Materialqualifizierung behandelt werden sollten.
Die Summenformel lautet C₉H₉BrO₃S mit einem theoretischen durchschnittlichen Molekulargewicht von etwa 277,14 g/mol. Solche Informationen stellen einen Ausgangspunkt für die Bestätigung der Identität dar, aber die Summenformel und das Molekulargewicht allein reichen nicht aus, um die Materialqualität festzustellen. Eine vollständige Bewertung sollte die strukturelle Bestätigung mit quantitativer Reinheit, verwandten Substanzen und anderen in der vereinbarten Produktspezifikation definierten Attributen verbinden.
Für ein pharmazeutisches Zwischenprodukt sollte die erforderliche Spezifikation entsprechend seinem Verwendungszweck und den Prozessanforderungen des Kunden festgelegt werden. Ein Material, das für die Forschung im Frühstadium bestimmt ist, kann anders bewertet werden als eines, das für einen kontrollierten kommerziellen Herstellungsprozess bestimmt ist. Der Unterschied sollte dokumentiert und nicht angenommen werden, insbesondere wenn das gleiche Produkt Kunden angeboten wird, die unter unterschiedlichen Qualitätssystemen arbeiten.
Warum Reinheit allein nicht ausreicht
Ein Analysezertifikat kann ein Ergebnis mit hoher chromatographischer Reinheit ausweisen, dieser Wert muss jedoch im Kontext der Analysemethode interpretiert werden. Beispielsweise stellt ein HPLC-Flächenprozentsatz die relative Detektorreaktion der erkannten chromatographischen Peaks unter bestimmten Bedingungen dar. Es entspricht nicht automatisch dem Massenprozentsatz der Zielverbindung und stellt auch nicht sicher, dass keine Verunreinigungen vorhanden sind, die mit der Methode nicht ausreichend nachgewiesen werden können.
Ein technisch sinnvolles Qualitätspaket sollte die Analysemethode, das Ergebnis, das Akzeptanzkriterium und die entsprechende Chargennummer enthalten. Wenn die Methode auf HPLC basiert, sollten die unterstützenden Informationen es ermöglichen, zu verstehen, wie der Zielpeak identifiziert und relevante Verunreinigungen bewertet werden. Gegebenenfalls können Methodenvalidierungs- oder Verifizierungsaufzeichnungen zusätzliche Beweise für die analytische Eignung liefern.
Identitätsprüfungen sollten getrennt von Reinheitsprüfungen betrachtet werden. Abhängig von der vereinbarten Spezifikation können Techniken wie NMR, Massenspektrometrie oder Infrarotspektroskopie die Strukturbestätigung unterstützen. HPLC kann wertvolle Informationen über die chromatographische Zusammensetzung liefern, während andere Methoden möglicherweise Fragen beantworten, die Chromatographie allein nicht lösen kann. Die genaue Kombination sollte die Verbindung, die Risikobewertung und die Qualitätsanforderungen des Kunden widerspiegeln.
Diese Unterscheidung ist wichtig, wenn Angebote verschiedener Lieferanten verglichen werden. Zwei Materialien mit derselben angegebenen Reinheit weisen möglicherweise nicht das gleiche Verunreinigungsprofil, die gleiche Dokumentationsqualität oder die analytische Zuverlässigkeit auf. Der Vergleich nur der Reinheitszahl kann daher zu einem irreführenden Eindruck der Gleichwertigkeit führen.
Verunreinigungsprofilierung und Kompatibilität nachgelagerter Prozesse
Das Verunreinigungsprofil eines pharmazeutischen Zwischenprodukts kann die Leistung nachfolgender Verarbeitungsschritte beeinflussen. Abhängig von der nachgeschalteten Chemie können Spurenverunreinigungen die Reaktionsselektivität, die Produktisolierung, die Reinigungseffizienz oder das Verunreinigungsprofil eines späteren Zwischenprodukts beeinträchtigen. Die tatsächlichen Auswirkungen hängen vom Prozess des Kunden ab und sollten durch technische Bewertung und nicht durch allgemeine Annahmen ermittelt werden.
Für 2-Brom-1-[4-(methylsulfonyl)phenyl]-1-ethanon sollten sich Lieferant und Kunde auf die relevanten Verunreinigungskontrollen einigen, die auf dem Herstellungsweg, den verfügbaren analytischen Kenntnissen und der beabsichtigten Anwendung basieren. Potenzielle verwandte Stoffe sollten mit wissenschaftlich fundierten Methoden bewertet werden. Wenn bekannt ist, dass eine bestimmte Verunreinigung relevant ist, können ein definierter Grenzwert und ein geeigneter analytischer Ansatz nützlicher sein als eine undifferenzierte Anforderung an die Gesamtreinheit.
Restlösungsmittel, Wassergehalt, anorganische Rückstände und andere Qualitätsmerkmale müssen möglicherweise ebenfalls berücksichtigt werden, wenn sie für den Herstellungsprozess oder die Materialspezifikation relevant sind. Nicht jedes Attribut muss für jede Anwendung getestet werden. Ziel ist die Etablierung einer verhältnismäßigen Kontrollstrategie, die auf tatsächliche Risiken eingeht und aussagekräftige Eignungsnachweise liefert.
Aufschlussreich ist auch die Antwort eines Lieferanten auf technische Fragen. Kann der Lieferant erklären, welche Analysemethoden die gemeldeten Ergebnisse stützen? Kann sie den Unterschied zwischen einem routinemäßigen Freigabetest und einem zusätzlichen kundenspezifischen Test klarstellen? Kann es eine vorgeschlagene Spezifikation bewerten, bevor es eine Bestellung annimmt? Mithilfe dieser Funktionen lässt sich feststellen, ob die Qualitätskontrolle in die Fertigung integriert ist oder lediglich als abschließende Dokumentationsmaßnahme behandelt wird.
Chargenrückverfolgbarkeit und Qualitätsdokumentation
Die Rückverfolgbarkeit von Chargen ist unerlässlich, wenn ein Zwischenprodukt in einer regulierten oder streng kontrollierten Produktionsumgebung verwendet wird. Jede Lieferung sollte mit einer identifizierbaren Produktionscharge und der zugehörigen Freigabedokumentation verknüpft sein. Der Kunde sollte in der Lage sein, Materialetikett, Analysezertifikat, Menge und relevante Versandaufzeichnungen eindeutig abzugleichen.
Ein Analysezertifikat sollte mindestens eine eindeutige Produktidentifikation, Chargennummer, anwendbare Testergebnisse, Spezifikationsgrenzen und eine entsprechende Freigabegenehmigung enthalten. Je nach Qualitätssystem, Markt und vertraglichen Vereinbarungen des Kunden können zusätzliche Dokumente erforderlich sein. Dazu können ein Sicherheitsdatenblatt, eine Produktspezifikation, Verpackungsdetails oder ein Qualitätsfragebogen gehören.
Die Dokumentenkontrolle ist besonders wichtig, wenn sich Spezifikationen ändern. Wenn eine Analysemethode, ein Testlimit, ein Herstellungsprozess oder eine Verpackungskonfiguration überarbeitet werden, sollte der Lieferant über ein definiertes Verfahren zur Bewertung und Kommunikation der Änderung verfügen. Kunden sollten festlegen, welche Änderungen einer vorherigen Benachrichtigung oder Genehmigung bedürfen, anstatt sich auf informelle Kommunikation zu verlassen.
Es ist auch wichtig, zwischen Zertifizierungen auf Unternehmensebene eines Lieferanten und produktspezifischer Compliance zu unterscheiden. Eine ISO-Managementsystemzertifizierung kann den Nachweis eines definierten Managementrahmens erbringen, sie beweist jedoch nicht unabhängig, dass ein bestimmtes Zwischenprodukt alle Kundenspezifikationen oder pharmazeutischen Regulierungsanforderungen erfüllt. Produktfreigabenachweise und der Umfang jeder Zertifizierung sollten separat überprüft werden.
Bewertung eines chinesischen Lieferanten von pharmazeutischen Zwischenprodukten
China ist ein wichtiger Beschaffungsmarkt für pharmazeutische Zwischenprodukte, die Lieferantenauswahl sollte jedoch auf der Grundlage nachgewiesener Fähigkeiten und nicht nur auf der geografischen Lage erfolgen. Ein qualifizierter Lieferant sollte in der Lage sein, seine Qualitätsmanagementvereinbarungen, Analyseressourcen, Fertigungskontrollen und seinen Ansatz zur Chargenfreigabe zu erläutern.
Jiangsu Jingye Pharmaceutical wurde 1994 gegründet und 2016 umstrukturiert. Das Unternehmen betreibt ein integriertes Unternehmen, das Forschung und Entwicklung, Produktion und internationalen Handel umfasst, mit Einrichtungen auf einer Fläche von 50.000 Quadratmetern in Changzhou, Provinz Jiangsu. Zu seinen technischen Fähigkeiten gehören Hochtemperatur- und Hochdruckreaktionen, Hydrierung, chirale Synthese und Hochvakuumdestillation.
Das Unternehmen berichtet, dass es nach GMP-Standards arbeitet und moderne Produktionsanlagen, fortschrittliche Analysegeräte und ein EHS-Managementsystem unterhält. Zu den Zertifizierungen gehören ISO 9001, ISO 14001 und GB/T 45001 sowie eine Arzneimittelproduktionslizenz. Diese Fähigkeiten auf Unternehmensebene liefern nützliche Hintergrundinformationen für die Bewertung eines potenziellen Fertigungspartners, während die tatsächliche Produktspezifikation, der Herstellungsweg, die Analysemethoden und die Freigabevereinbarungen noch für das spezifische Zwischenprodukt bestätigt werden sollten.
Auch eine langfristige Zusammenarbeit mit Universitäten und Forschungseinrichtungen kann die technische Entwicklung und Problemlösung unterstützen. Für einen Kunden, der eine neue Materialquelle evaluiert, liegt der praktische Wert in der Fähigkeit des Lieferanten, technische Anforderungen klar zu besprechen, die Durchführbarkeit von Spezifikationen zu beurteilen und während der gesamten Qualifizierung und Lieferung eine zuverlässige Kommunikation aufrechtzuerhalten.
Aufbau eines praktischen Lieferantenqualifizierungsprozesses
Ein Lieferantenqualifizierungsprozess sollte mit einer technischen Überprüfung der Produktspezifikation und der für das vorgeschlagene Material verfügbaren Dokumentation beginnen. Der Kunde kann dann beurteilen, ob die Analysemethoden des Lieferanten die geforderten Qualitätsmerkmale berücksichtigen und ob die gemeldeten Ergebnisse ausreichend nachvollziehbar sind.
Die Probenauswertung kann einen zusätzlichen Beweis für die Eignung liefern, eine Laborprobe sollte jedoch nicht automatisch als Beweis für die Konsistenz im kommerziellen Maßstab gewertet werden. Wenn das Projekt in Richtung einer routinemäßigen Lieferung voranschreitet, sollte der Qualifizierungsprozess Fertigungskontrollen, Änderungsmanagement, Chargenaufzeichnungen und die Fähigkeit des Lieferanten berücksichtigen, die vereinbarte Spezifikation über einen längeren Zeitraum einzuhalten.
Die Überprüfung sollte auch festlegen, wie Abweichungen, Ergebnisse außerhalb der Spezifikation, Beschwerden und Qualitätsänderungen untersucht und kommuniziert werden. Diese Vorkehrungen sind besonders wichtig, wenn Materialfehler die nachgelagerte Produktion unterbrechen oder kostspielige Untersuchungen erfordern könnten.
Eine klare Aufgabenteilung ist von Vorteil. Der Lieferant sollte genaue Produktinformationen und entsprechende Freigabenachweise bereitstellen, während der Kunde den Verwendungszweck des Materials, die erforderliche Spezifikation und die anwendbaren Qualifikationskriterien definieren sollte. Wenn zusätzliche Tests oder Dokumentation erforderlich sind, sollten die Anforderungen vor der kommerziellen Lieferung vereinbart werden.
Abschluss
Die Wahl eines pharmazeutischen Zwischenlieferanten für 2-Brom-1-[4-(methylsulfonyl)phenyl]-1-ethanon in China erfordert eine Qualitätsbewertung, die über den angegebenen Reinheitswert hinausgeht. Strukturbestätigung, Verunreinigungsprofilierung, Methodeneignung, Chargenrückverfolgbarkeit und Änderungskontrolle tragen alle zu einer zuverlässigeren Bewertung der Materialqualität bei.
Jiangsu Jingye Pharmaceutical verfügt über einen fundierten Hintergrund in der pharmazeutischen Herstellung, technische Fähigkeiten für mehrere spezialisierte Reaktions- und Trennprozesse und eine internationale Geschäftspräsenz. Für Kunden, die dieses spezielle Zwischenprodukt in Betracht ziehen, besteht der nächste Schritt darin, die produktspezifischen Herstellungs- und Analysefähigkeiten zu bestätigen, die anwendbare Spezifikation zu überprüfen und klare Anforderungen an die Qualitätsdokumentation festzulegen, bevor mit der routinemäßigen Lieferung fortgefahren wird.
Ein gut qualifizierter Lieferant ist nicht einfach einer, der eine Charge liefern kann, die den heutigen Testgrenzen entspricht. Es ist eines, das einen konsistenten, nachvollziehbaren und technisch vertretbaren Lieferprozess unterstützen kann, wenn sich die Anforderungen des Kunden weiterentwickeln.